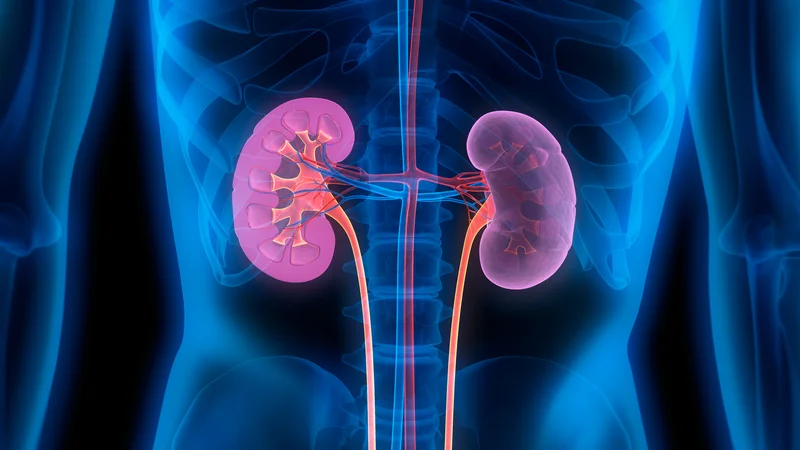
Le syndrome d’Alport est une maladie héréditaire liée à des anomalies du collagène de type IV. Elle atteint principalement les glomérules rénaux et peut aussi provoquer une perte auditive neurosensorielle et certaines anomalies oculaires. Du sang microscopique dans les urines est souvent l’un des premiers signes.
Le syndrome d’Alport est une maladie héréditaire rare qui affecte les fonctions rénales, auditives et visuelles. À la suite de mutations génétiques, la structure du collagène de type IV est altérée, ce qui fragilise la membrane basale glomérulaire des reins ainsi que les tissus de l’oreille interne et de l’œil. La maladie débute généralement pendant l’enfance ou l’adolescence par la présence de sang dans les urines et peut entraîner, au fil des années, une perte d’audition et une insuffisance rénale. Un diagnostic précoce et un suivi régulier sont essentiels pour ralentir la progression de la maladie et préserver la qualité de vie.
Qu’est-ce que le syndrome d’Alport ?
Transmis de façon héréditaire, le syndrome d’Alport est une maladie génétique rare qui touche les reins, le système auditif et les yeux. La cause principale de la maladie est une anomalie de la production d’une protéine structurelle appelée collagène de type IV. Cette protéine entre dans la constitution de la membrane basale glomérulaire des reins, de la capsule du cristallin et des structures sensorielles de l’oreille interne. Cette anomalie structurelle entraîne avec le temps une perte de fonction de ces organes. Sa conséquence la plus fréquente est une insuffisance rénale progressive, et la plupart des patients ont besoin d’une dialyse ou d’une greffe rénale dès l’âge de jeune adulte. Chez l’homme, la maladie est généralement plus sévère.
L’un des aspects les plus importants des maladies chroniques réside dans leurs effets psychologiques. Recevoir un diagnostic de syndrome d’Alport peut être éprouvant, aussi bien pour le patient que pour sa famille. C’est pourquoi un soutien psychologique peut réduire le risque de dépression et d’anxiété. Les groupes de soutien et les associations de patients sont d’une grande aide pour le partage d’expériences et la motivation.
Chez les enfants atteints, il est important d’informer les enseignants et la direction de l’établissement scolaire afin de prévenir les difficultés pouvant survenir à l’école. Les enfants présentant une perte d’audition, en particulier, peuvent avoir besoin d’aides comme des appareils auditifs, des systèmes FM ou des supports pédagogiques complémentaires au cours de leur scolarité.
Quelles sont les causes du syndrome d’Alport ?
Le collagène de type IV est le principal composant de la membrane basale qui assure la filtration du sang, en particulier dans les glomérules rénaux. À la suite d’une mutation génétique, cette membrane se fragilise et sa perméabilité augmente. Il en résulte la présence de sang (hématurie) et une fuite de protéines (protéinurie) dans les urines. De la même façon, les structures de l’oreille interne assurant la transmission du son et la capsule du cristallin de l’œil sont également touchées par cette anomalie.
Les causes du syndrome d’Alport peuvent être énumérées ainsi :
- Transmission liée à l’X (forme la plus fréquente) : mutations du gène COL4A5.
- Transmission autosomique récessive : mutations des gènes COL4A3 ou COL4A4 (transmission du gène atteint par la mère et par le père).
- Transmission autosomique dominante : plus rare, elle est généralement d’évolution plus modérée.
- Antécédents familiaux : risque élevé chez les enfants des personnes atteintes du syndrome d’Alport.
La vitesse de progression du syndrome d’Alport varie selon le type de mutation génétique, le sexe et les problèmes de santé associés. Les patients de sexe masculin présentent généralement un tableau d’évolution plus rapide. La forme liée à l’X est la plus sévère et aboutit généralement à une insuffisance rénale dès l’âge de jeune adulte. Dans la forme autosomique dominante, en revanche, la maladie peut progresser plus lentement et une dialyse à vie peut ne pas être nécessaire.
Par ailleurs, le contrôle de l’hypertension, la réduction précoce de la fuite de protéines et des contrôles réguliers influencent favorablement l’évolution de la maladie.
Quels sont les critères diagnostiques du syndrome d’Alport ?
Le diagnostic repose sur les signes cliniques, les antécédents familiaux, les analyses de laboratoire et l’analyse génétique. Le diagnostic commence par les antécédents familiaux. On recherche en outre, chez les hommes de la famille, une insuffisance rénale progressive ou une perte d’audition. Les données biologiques comme une hématurie persistante et une protéinurie sont évaluées. Les examens suivants peuvent également être demandés :
- Biopsie : à la biopsie rénale, amincissement, irrégularité ou aspect « en vannerie » (basket-weave) de la membrane basale.
- Test auditif : surdité de perception sur les fréquences aiguës.
- Examen ophtalmologique : lenticône antérieur (bombement du cristallin) ou anomalies de la rétine.
- Test génétique : mise en évidence d’une mutation des gènes COL4A3, COL4A4 ou COL4A5.
Ces dernières années, d’importants travaux de recherche portent sur les thérapies géniques et les méthodes de traitement innovantes. La thérapie génique vise à corriger les gènes COL4A3, COL4A4 ou COL4A5 défectueux, tandis que la thérapie cellulaire a pour objectif de réparer les tissus lésés. Par ailleurs, des traitements à base d’ARN sont étudiés afin de réprimer ou de modifier l’expression des gènes défectueux.
Bien que les études précliniques soient prometteuses, des données de sécurité et d’efficacité à long terme sont nécessaires avant le passage de ces traitements à l’usage clinique. Ces avancées laissent néanmoins espérer, à l’avenir, un traitement curatif pour les patients atteints du syndrome d’Alport.
Quels sont les symptômes du syndrome d’Alport ?
Le premier symptôme est généralement la présence de sang dans les urines, apparaissant pendant l’enfance. Avec le temps, une fuite de protéines s’y ajoute et la fonction rénale se dégrade. Une perte d’audition débute à l’adolescence ou au début de l’âge adulte. Plus tard, des symptômes oculaires et une insuffisance rénale se développent.
Les symptômes du syndrome d’Alport sont les suivants :
- Sang dans les urines (hématurie microscopique ou macroscopique)
- Fuite de protéines dans les urines (protéinurie)
- Perte progressive de la fonction rénale
- Perte d’audition sur les fréquences aiguës
- Lenticône antérieur, anomalies maculaires
- Fatigue, faiblesse (à mesure que l’insuffisance rénale progresse)
- Hypertension artérielle (au stade avancé)
Le syndrome d’Alport étant de transmission génétique, les membres de la famille des personnes diagnostiquées sont également à risque. C’est pourquoi le dépistage génétique revêt une grande importance, tant pour le diagnostic précoce que pour le traitement préventif. Grâce à un diagnostic précoce, l’instauration de traitements réduisant la fuite de protéines permet de retarder de plusieurs années l’apparition de l’insuffisance rénale.
Chez les membres de la famille, un dépistage de l’hématurie et de la protéinurie par analyse d’urine doit être réalisé et, en cas de doute, un test génétique doit être effectué. Cette approche empêche la maladie de progresser sans être remarquée.
Traitement du syndrome d’Alport
Il n’existe pas de traitement curatif du syndrome d’Alport ; il existe toutefois des approches qui ralentissent la progression de la maladie et améliorent la qualité de vie. Les approches suivantes sont adoptées dans le traitement du syndrome d’Alport :
- Traitement néphroprotecteur : les inhibiteurs de l’enzyme de conversion (IEC) ou les ARA II aident à réduire la protéinurie et à préserver la fonction rénale.
- Suivi régulier : examens de la fonction rénale, test auditif et examen ophtalmologique.
- Prise en charge de la perte d’audition : appareils auditifs ou implant cochléaire.
- Traitement de l’insuffisance rénale : dialyse ou greffe rénale.
- Conseil génétique : il est important pour la planification familiale et l’évaluation du risque.
Les personnes ayant reçu un diagnostic de syndrome d’Alport peuvent gérer leur maladie non seulement grâce au traitement médical, mais aussi grâce à des changements de mode de vie et à un suivi régulier. La restriction sodée, en particulier, aide à maintenir l’équilibre tensionnel en réduisant la charge rénale. Boire suffisamment est important pour soutenir la fonction rénale. Un apport excessif en protéines pouvant surcharger les reins chez certains patients, le plan alimentaire doit impérativement être établi avec un diététicien.
Si l’exercice est bénéfique pour préserver la santé générale, les sports intenses et exigeant un effort important doivent être planifiés avec prudence, en particulier chez les patients à un stade avancé. La marche régulière, la natation et les exercices légers peuvent être privilégiés. Par ailleurs, les patients présentant une altération de la fonction rénale doivent éviter, en particulier, les environnements stressants susceptibles d’augmenter la pression artérielle et, si possible, appliquer des techniques de gestion du stress.
Le syndrome d’Alport est une maladie génétique sans traitement curatif, mais qui peut être maîtrisée grâce à une prise en charge précoce. Grâce au suivi régulier de la fonction rénale, au contrôle de la pression artérielle et aux examens auditifs et ophtalmologiques, la progression des lésions d’organes peut être ralentie. Les médicaments néphroprotecteurs comme les IEC et les ARA II jouent un rôle important dans la préservation de la fonction rénale en réduisant la fuite de protéines. Aux stades avancés de la maladie, une dialyse ou une greffe rénale peut être nécessaire. Le conseil génétique revêt quant à lui une grande importance dans la prise en charge de la maladie, pour les patients comme pour les membres de leur famille.
Médecins en « Néphrologie » à Anadolu
Questions fréquentes
Qu’est-ce que syndrome d’alport ?
Le syndrome d’Alport est une maladie héréditaire liée à des anomalies du collagène de type IV. Elle atteint principalement les glomérules rénaux et peut aussi provoquer une perte auditive neurosensorielle et certaines anomalies oculaires. Du sang microscopique dans les urines est souvent l’un des premiers signes.
Quels symptômes ou signes doivent être surveillés ?
Les manifestations dépendent de la cause, de la localisation et de la sévérité. Les formes liées à l’X sont les plus fréquentes, mais des formes autosomiques existent. Un symptôme isolé ne suffit généralement pas à poser un diagnostic ; son évolution et les signes associés comptent aussi.
Comment le diagnostic est-il confirmé ?
Le diagnostic commence par l’interrogatoire et l’examen clinique. Selon le problème, des analyses, une imagerie ou des tests spécialisés peuvent être nécessaires. Le choix des examens dépend du contexte individuel et ne doit pas être remplacé par un auto-diagnostic.
Quand faut-il consulter rapidement ?
Une baisse importante du volume des urines, un gonflement marqué, un essoufflement ou une hypertension sévère nécessite une évaluation rapide d’une éventuelle complication rénale.
Ce contenu est fourni à titre informatif et ne remplace pas une consultation, un diagnostic ou un traitement prescrit par un médecin. En cas de symptômes, consultez un professionnel de santé qualifié.