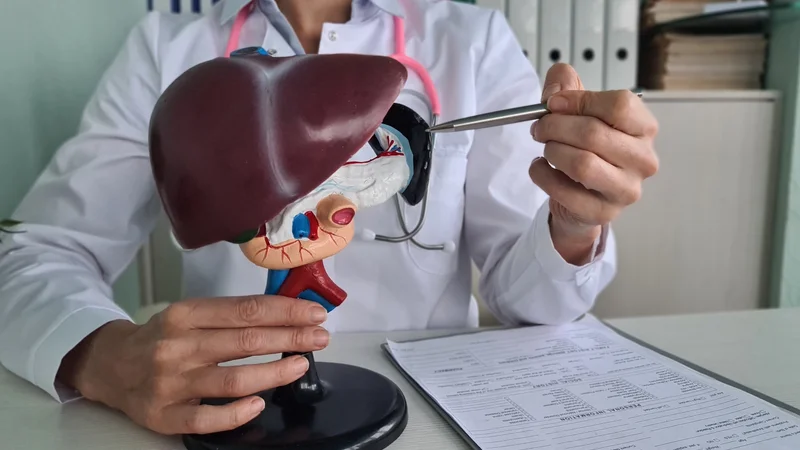
La maladie de Wilson est une maladie génétique autosomique récessive liée au gène ATP7B, qui provoque une accumulation toxique de cuivre surtout dans le foie et le cerveau. Elle peut se manifester par maladie hépatique, tremblements, troubles du mouvement ou symptômes psychiatriques, souvent chez l’enfant, l’adolescent ou l’adulte jeune.
La maladie de Wilson, qui résulte d'un trouble génétique du métabolisme du cuivre dans l'organisme, est une maladie héréditaire due à l'excès de cuivre qui s'accumule dans divers organes, en premier lieu le foie et le cerveau. Si elle n'est pas détectée à un stade précoce, elle peut aboutir à une insuffisance hépatique, à des troubles du système nerveux et à des problèmes psychiatriques. Cependant, lorsque le diagnostic est posé à temps, un traitement adapté permet de préserver considérablement la qualité de vie des patients. Cet article explique en détail ce qu'est la maladie de Wilson, comment elle est reconnue et comment son traitement est conduit.
Qu'est-ce que la maladie de Wilson ?
C'est un trouble métabolique à transmission autosomique récessive, causé par une mutation du gène appelé ATP7B. Dans cette maladie, le foie ne traite pas normalement le cuivre apporté à l'organisme et ne parvient pas à l'éliminer suffisamment par la bile. Le cuivre s'accumule progressivement dans de nombreux organes, en premier lieu le foie, le cerveau, les yeux et les reins. Cette accumulation exerce des effets toxiques et provoque des lésions cellulaires, une perte de fonction des organes et des symptômes systémiques.
La maladie de Wilson débute généralement pendant l'enfance ou l'adolescence. Cependant, elle peut évoluer sans symptômes jusqu'à l'âge adulte. Les premiers signes peuvent généralement être une élévation des enzymes hépatiques, une fatigue ou des changements psychiques. Aux stades avancés, des signes neurologiques comme des tremblements, des troubles de la parole et des problèmes moteurs peuvent s'ajouter au tableau. La maladie évoluant de manière insidieuse, le diagnostic peut être retardé. C'est pourquoi le dépistage précoce des personnes ayant des antécédents familiaux est extrêmement important.
Quelles sont les causes de la maladie de Wilson ?
Elle est due à une mutation héréditaire du gène appelé ATP7B. Ce gène est responsable de la production d'une protéine particulière, présente dans les cellules du foie, qui permet l'élimination par la bile du cuivre apporté à l'organisme. En raison de l'anomalie du gène ATP7B, le foie ne peut pas éliminer suffisamment l'excès de cuivre de l'organisme. Ce métal commence alors à s'accumuler progressivement dans le foie. Cette accumulation, qui endommage d'abord le tissu hépatique, passe ensuite dans le sang et exerce des effets toxiques sur le cerveau, les yeux, les reins et d'autres organes.
La maladie de Wilson se transmet sur un mode autosomique récessif. Autrement dit, pour que la maladie apparaisse, le patient doit hériter du gène défectueux de ses deux parents. Si la mutation génétique n'est héritée que de l'un des parents, la personne est porteuse mais ne développe pas la maladie. C'est pourquoi le dépistage génétique des personnes ayant des antécédents familiaux de maladie de Wilson est très important. Même si la maladie apparaît généralement pendant l'enfance ou l'adolescence, les symptômes peuvent aussi survenir à l'âge adulte chez certaines personnes. Non traitée, elle peut conduire à un tableau évolutif menaçant le pronostic vital.
Quels sont les symptômes de la maladie de Wilson ?
La maladie peut évoluer silencieusement au début et ses symptômes sont souvent confondus avec ceux d'autres maladies. Les symptômes deviennent plus nets en particulier lorsque le foie et le système nerveux commencent à être atteints. Au stade précoce, il peut n'exister que des plaintes générales comme une légère élévation des enzymes hépatiques ou une fatigue, tandis qu'aux stades ultérieurs, les symptômes neurologiques et psychiatriques deviennent marquants. Les symptômes fréquents de la maladie de Wilson sont les suivants :
Les symptômes hépatiques sont les suivants :
- Jaunisse (coloration jaune du blanc des yeux et de la peau)
- Augmentation du volume du foie (hépatomégalie)
- Douleurs abdominales et accumulation de liquide dans l'abdomen (ascite)
- Signes d'hépatite chronique
- Insuffisance hépatique
Les symptômes neurologiques suivants peuvent être observés au cours de la maladie :
- Tremblements des mains
- Raideur musculaire et lenteur des mouvements
- Troubles de la parole (dysarthrie)
- Difficultés à la marche, perte d'équilibre
- Figement des expressions du visage
Par ailleurs, les patients peuvent présenter une dépression, des troubles anxieux, des fluctuations de l'humeur, des changements de comportement, une agressivité, des troubles de la concentration et une baisse des performances scolaires. On peut également observer un anneau de Kayser-Fleischer au niveau de l'œil : cet anneau verdâtre-brun, lié à l'accumulation de cuivre autour de la partie colorée de l'œil (iris), est mis en évidence lors de l'examen ophtalmologique. Les autres signes systémiques peuvent être les suivants :
- Anémie (anémie hémolytique)
- Faiblesse musculaire
- Altération de la fonction rénale
Les symptômes de la maladie de Wilson étant très variés, le diagnostic nécessite une évaluation attentive. L'anneau de Kayser-Fleischer au niveau de l'œil fait partie des signes caractéristiques des stades avancés de la maladie et peut être mis en évidence par l'ophtalmologiste lors d'un examen spécifique à la lampe à fente.
Qui est touché par la maladie de Wilson ?
La maladie de Wilson étant une maladie métabolique d'origine génétique, elle ne touche que les personnes porteuses d'une anomalie du gène ATP7B. Cette anomalie génétique étant transmise sur le mode autosomique récessif, la maladie n'apparaît que lorsque la personne hérite du gène défectueux de ses deux parents. Lorsque les parents sont porteurs, ils ne présentent généralement aucun symptôme ; c'est pourquoi la maladie peut se développer chez leurs enfants même en l'absence d'antécédents familiaux.
Bien que la maladie de Wilson soit rare dans le monde, sa fréquence peut être plus élevée dans certaines populations en raison de l'isolement génétique, des mariages consanguins et de taux de porteurs élevés. La prévalence globale de la maladie est d'environ 1 personne sur 30 000. Toutefois, ce taux peut être plus élevé dans les populations où la transmission génétique est importante.
La maladie se manifeste généralement entre 5 et 35 ans, mais les symptômes peuvent aussi débuter dans l'enfance ou être détectés après 40 ans. Même si la tranche d'âge est large, dans la plupart des cas les premiers signes apparaissent à l'adolescence ou au début de l'âge adulte. Pendant l'enfance, ce sont surtout les symptômes hépatiques qui prédominent, tandis qu'après l'adolescence et à l'âge adulte, les symptômes neurologiques et psychiatriques peuvent être plus marqués.
La maladie de Wilson touche les deux sexes dans des proportions égales. Cependant, son évolution peut varier d'une personne à l'autre. Même chez des personnes porteuses de la même mutation génétique, différents systèmes d'organes peuvent être atteints et les symptômes peuvent varier. C'est un facteur important qui complique le diagnostic. Chez les jeunes qui consultent en particulier pour une maladie du foie ou des troubles psychiques, la maladie de Wilson doit impérativement être évoquée et ne doit pas être négligée avant d'avoir été écartée.
Par ailleurs, lorsque le diagnostic est posé chez un membre de la famille, tous les frères et sœurs et les apparentés au premier degré doivent bénéficier d'examens de dépistage. En effet, chez les personnes diagnostiquées tôt, il est possible d'intervenir par un traitement préventif avant même l'apparition des symptômes, avant que des lésions d'organes ne se développent.
Comment diagnostique-t-on la maladie de Wilson ?
Le diagnostic de la maladie de Wilson peut être complexe, car ses symptômes sont très variés et peuvent facilement être confondus avec ceux d'autres maladies. C'est pourquoi le diagnostic est généralement posé en évaluant conjointement les antécédents cliniques, les données de l'examen physique, les examens de laboratoire, les méthodes d'imagerie et les analyses génétiques.
Dans un premier temps, en fonction de l'âge, des antécédents familiaux et des symptômes du patient, le médecin, évoquant une maladie de Wilson, demande certains examens de base. Cette maladie doit en particulier être impérativement évoquée en présence, chez un sujet jeune, d'une élévation inexpliquée des enzymes hépatiques, de symptômes neurologiques, de troubles psychiatriques ou d'une anémie hémolytique. Les principales méthodes utilisées pour diagnostiquer la maladie de Wilson sont les suivantes :
- Taux de céruloplasmine (analyse de sang) : il est généralement bas dans la maladie de Wilson. La céruloplasmine est la principale protéine qui assure le transport du cuivre dans le sang. Un taux inférieur à la normale étaie le diagnostic, mais il peut aussi être bas chez certaines personnes en bonne santé ; il ne permet donc pas à lui seul de poser le diagnostic.
- Excrétion urinaire de cuivre sur 24 heures : c'est l'un des examens les plus importants pour le diagnostic. Dans la maladie de Wilson, la quantité de cuivre éliminée dans les urines est élevée. La détection de plus de 100 mcg/jour de cuivre dans les urines de 24 heures étaie le diagnostic.
- Biopsie hépatique : elle est réalisée lorsqu'un diagnostic de certitude est nécessaire. La quantité de cuivre accumulée dans le tissu hépatique est mesurée ; des valeurs élevées confirment le diagnostic. La biopsie aide également à déterminer le degré d'atteinte du foie.
- Anneau de Kayser-Fleischer (examen ophtalmologique) : l'anneau brun-vert lié à l'accumulation de cuivre au niveau de l'iris est mis en évidence par l'examen à la lampe à fente. Il est présent chez la plupart des patients ayant des symptômes neurologiques et a une grande valeur diagnostique.
- Test génétique (analyse des mutations d'ATP7B) : il est utilisé pour confirmer le diagnostic et pour le dépistage familial. La présence de la mutation génétique contribue fortement au diagnostic, en particulier dans les cas incertains.
- Imagerie par résonance magnétique (IRM cérébrale) : chez les patients présentant des symptômes neurologiques, elle montre les lésions cérébrales liées à l'accumulation de cuivre (en particulier les lésions des noyaux gris centraux).
- Numération formule sanguine et bilan hépatique : des anomalies comme une anémie hémolytique, un faible nombre de plaquettes ou des enzymes hépatiques élevées sont fréquemment associées et aident au diagnostic.
Une fois le diagnostic posé, un début rapide du traitement peut empêcher la progression de la maladie. Le dépistage des apparentés au premier degré est également d'une importance vitale pour un diagnostic précoce et un traitement préventif. Le diagnostic précoce est l'étape la plus décisive de la maladie de Wilson, car il permet d'arrêter les lésions des organes.
Médecins en « Gastro-entérologie » à Anadolu
Questions fréquentes
Qu’est-ce que maladie de wilson ?
La maladie de Wilson est une maladie génétique autosomique récessive liée au gène ATP7B, qui provoque une accumulation toxique de cuivre surtout dans le foie et le cerveau. Elle peut se manifester par maladie hépatique, tremblements, troubles du mouvement ou symptômes psychiatriques, souvent chez l’enfant, l’adolescent ou l’adulte jeune.
Quels symptômes ou signes doivent être surveillés ?
Les manifestations dépendent de la cause, de la localisation et de la sévérité. Le diagnostic utilise céruloplasmine, cuivre urinaire, examen ophtalmologique pour anneaux de Kayser-Fleischer et tests génétiques selon le contexte. Un symptôme isolé ne suffit généralement pas à poser un diagnostic ; son évolution et les signes associés comptent aussi.
Comment le diagnostic est-il confirmé ?
Le diagnostic commence par l’interrogatoire et l’examen clinique. Selon le problème, des analyses, une imagerie ou des tests spécialisés peuvent être nécessaires. Le choix des examens dépend du contexte individuel et ne doit pas être remplacé par un auto-diagnostic.
Quand faut-il consulter rapidement ?
Une insuffisance hépatique aiguë, un ictère rapidement progressif, une confusion ou une aggravation neurologique sévère nécessite une prise en charge spécialisée urgente.
Ce contenu est fourni à titre informatif et ne remplace pas une consultation, un diagnostic ou un traitement prescrit par un médecin. En cas de symptômes, consultez un professionnel de santé qualifié.